
Mukopolysaccharidose Typ I (MPS I)
MPS I – eine seltene Erkrankung
In der europäischen Union gilt eine Erkrankung als selten, wenn nicht mehr als fünf von 10.000 Menschen daran erkrankt sind. Die Krankheitsbilder von solchen Erkrankungen sind oft sehr komplex, und gerade weil es nur wenige Patient*innen gibt und die Krankheiten somit wenig bekannt sind, gestaltet sich die Diagnose häufig schwierig.
Bei Mukopolysaccharidose Typ I oder MPS I ist 1 von 75.000–100.000 Kindern betroffen. Damit zählt MPS I zu einer der rund 8.000 aktuell bekannten seltenen Erkrankungen.
Antworten auf die häufigsten Fragen rund um MPS I
Was ist MPS I?
Mukopolysaccharidose Typ I oder auch MPS I zählt zu den Stoffwechselkrankheiten und ist eine von sieben Formen der Erkrankungsgruppe der Mukopolysaccharidosen. Dabei handelt es sich um sogenannte lysosomale Speicherkrankheiten (Lysosomal Storage Disease, LSD). Das sind Krankheiten, die durch einen Mangel oder einen Funktionsverlust von Enzymen verursacht werden, die sich in einem bestimmten Bereich oder Organell der Zelle befinden: den Lysosomen.
Die Lysosomen sind die Recyclinghöfe der Zellen: Verschiedene Substanzen werden dort mit Hilfe von Enzymen nach und nach abgebaut und entsorgt oder wiederverwertet. Fehlen solche Enzyme, so können diese Substanzen nicht oder nur unvollständig abgebaut werden (Abb. 1). So auch bei den Mukopolysaccharidosen: Hier sind die Enzyme betroffen, deren Aufgabe der Abbau von großen Zuckermolekülen, den sogenannten Glykosaminoglykanen (GAGs), in den Lysosomen ist. GAGs dienen normalerweise der Kommunikation in der Körperzelle und sind wichtig für die Struktur der Zelle. Wenn GAGs nicht abgebaut werden, sammeln sie sich in den Zellen des Körpers an und stören zunehmend die Zellfunktion. Letztendlich führt dies dann zu den verschiedenen Symptomen, die bei einer MPS I Erkrankung beobachtet werden.
Bei den verschiedenen Formen der Mukopolysaccharidose ist jeweils ein anderes Enzym in den Lysosomen betroffen, sodass verschiedene Krankheitsbilder auftreten. Bei MPS I ist das Enzym α-L-Iduronidase nicht voll funktionstüchtig. Dieses Enzym ist normalerweise am Abbau von zwei Glykosaminoglykanen (GAGs) beteiligt, die sich Dermatan- und Heparansulfat nennen. Ein Mangel bzw. ein Funktionsverlust verhindert deren Abbau und führt zur Anreicherung dieser beiden Substanzen. Letztendlich führt dies dann zu den verschiedenen Symptomen, die bei einer MPS I Erkrankung beobachtet werden.
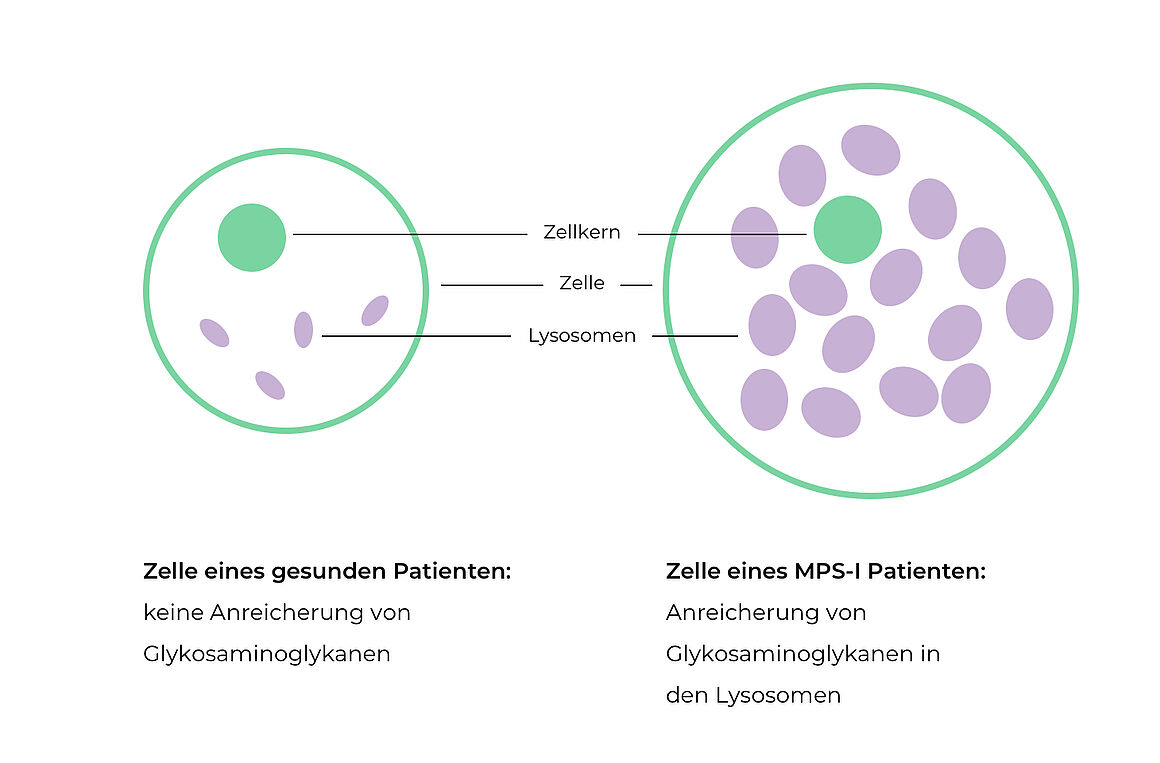
Abbildung 1: Anreicherung von großen Zuckermolekülen, den Glykosaminoglykanen, in den Lysosomen von Patienten mit MPS I. (Bildquelle: Sanofi-Aventis Deutschland GmbH)
Wie entsteht MPS I?
Wie alle Enzyme des Körpers wird auch die α-L-Iduronidase vom Körper selbst hergestellt. Die Informationen dazu befinden sich in unserem Erbgut, der sogenannten DNA oder DNS (Desoxyribonukleinsäure). Ist die Information im Erbgut verändert, spricht man von einer Mutation, die auch weitervererbt werden kann. Eine Mutation kann dazu führen, dass entweder kein Enzym gebildet wird oder dass das gebildete Enzym eine verminderte Funktion/Aktivität hat.
Im Falle der MPS I ist das Enzym α-L-Iduronidase nicht in der Lage, die Substanzen Dermatan- und Heparansulfat vollständig abzubauen.
Kann MPS I vererbt werden?
Das Erbgut, die DNA, wird von den Eltern an ihre Kinder weitergegeben. Somit kann auch MPS I weitervererbt werden.
Alle Gene des Organismus liegen in doppelter Ausführung vor: Eins stammt von der Mutter, eins vom Vater. MPS I wird autosomal rezessiv vererbt. Das bedeutet, dass die Erkrankung nur dann in Erscheinung tritt, wenn beide Elternteile Träger einer Mutation sind und das Kind von beiden Elternteilen jeweils das mutierte Gen erhält. Die Eltern selbst sind nicht von der Erkrankung betroffen, sondern übertragen diese nur. Wenn beide Eltern Träger eines mutierten Gens sind, besteht eine Wahrscheinlichkeit von 25 %, dass ihr Kind betroffen ist. Kinder, die jeweils ein gesundes und ein mutiertes Gen von ihren Eltern erhalten, leiden nicht an der Krankheit, aber sie können die Erkrankung wiederum an die nachfolgende Generation weitergeben (Abb. 2).
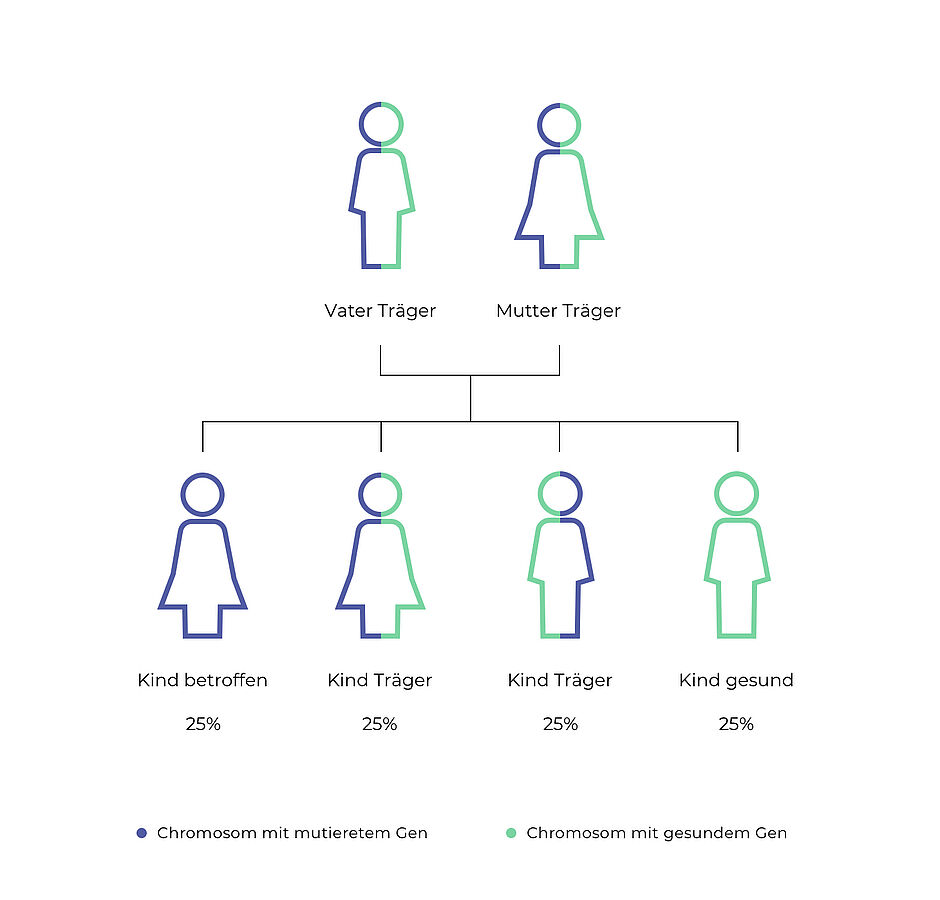
Abbildung 2: Vererbung bei MPS I. (Bildquelle: Sanofi-Aventis Deutschland GmbH)
Wie wird MPS I diagnostiziert?
Bei einem Verdacht auf eine MPS I Erkrankung gibt es verschiedene Testverfahren, um die Diagnose zu bestätigen. Meist werden diese in spezialisierten Laboren durchgeführt.
Formen der Diagnostik sind beispielsweise die Testung auf das Vorkommen bestimmter Moleküle im Urin (sogenannte Glykosaminoglykane / GAGs) oder die Bestimmung der Aktivität eines bestimmten Enzyms (bei MPS I, die der α-L-Iduronidase) im Blut. Hierfür wird der/dem Patient*in Blut abgenommen und entweder auf eine Karte (die sogenannte Trockenblutkarte) getröpfelt oder im Probenröhrchen an ein Labor gesendet. Nach etwa 2 Wochen sollte der/dem Ärzt*in ein Befund vorliegen. Sollte sich der Verdacht auf MPS I erhärten, wird in der Regel diese Untersuchung durch eine Analyse des Gens komplettiert.
Wie wird MPS I behandelt?
Grundsätzlich werden Patient*innen aller sieben Formen der Mukopolysaccharidosen neben ihren Haus- oder Kinderärzten auch von den MPS-Experten in spezialisierten Zentren betreut. Dort kümmern sich spezialisierte und erfahrene Teams aus unterschiedlichen Fachdisziplinen engmaschig um das Wohl der Patient*innen.
Da MPS I Patient*innen meist viele verschiedene Symptome aufweisen, diese nicht von Anfang an da sind und sich erst im Verlauf der Erkrankung entwickeln, ist eine regelmäßige Kontrolle im spezialisierten Zentrum wichtig. So kann die/der behandelnde Ärzt*in schon bei beginnenden Auffälligkeiten rechtzeitig eingreifen und individuell auf die/den Patient*in zugeschnittene Therapiemaßnahmen einleiten.
Es gibt verschiedene Ansätze, wie Mukopolysaccharidosen behandelt werden: die Therapie der Symptome (symptomatische oder supportive Therapie) und die Therapie zur Behandlung der Ursache.
Zu den supportiven Therapien zählen Behandlungen, die u. a. der Erhaltung der Gelenkmobilität (Physio- und Ergotherapie) und der Sprache (Logopädie) dienen und, bei schweren Verläufen, die Atmung unterstützen (Atemtherapie). Im Verlauf der Erkrankung können auch verschiedenste Operationen nötig werden, z. B. im Hals-Nasen-Ohren-Bereich, im orthopädischen Bereich oder die Reparatur von Nabel- oder Leistenbrüchen. Ist das Herz betroffen, können auch Herzoperationen anstehen.
Weitere Behandlungsmöglichkeiten setzen an der Ursache der Erkrankung an, nämlich dem Enzymmangel. Welche Form der medizinischen Behandlung für die/den Patient*in in Frage kommt, ist vor allem von deren Alter und dem Verlauf der Erkrankung abhängig. Die Expert*innen im Zentrum entscheiden individuell und je nach Fall, welche Behandlungsoption zur/zum Patient*in passt.
Weshalb ist ein frühe Diagnosestellung bei MPS I wichtig?
Schon im Mutterleib ist die α-L-Iduronidase teilweise oder vollständig ohne Funktion und kann ihre Aufgabe nicht erfüllen. Die Substanzen Dermatan- und Heparansulfat reichern sich daher bereits früh in den Lysosomen und damit im Körper an. Nach und nach treten dann immer mehr Symptome auf, die sich auch weiter verschlimmern können und größtenteils nicht mehr rückgängig zu machen sind: Sie sind irreversibel.
Es ist daher sehr wichtig, dass die Diagnose frühzeitig gestellt wird und die anschließende Behandlung möglichst schnell eingeleitet wird.
Wo kann man Hilfe bekommen?
Die richtige Anlaufstelle ist immer Ihre behandelnde Ärztin/Ihr behandelnder Arzt oder das spezialisierte Zentrum.
Weitere Unterstützung erhalten Sie bei der Selbsthilfeorganisation:
Gesellschaft für Mukopolysaccharidose e.V.
http://www.mps-ev.de/
1. Häufige Symptome, die auf Mukopolysaccharidose Typ I (MPS I) hinweisen können
1.1 MPS I – eine seltene und schwer zu diagnostizierende Erkrankung
Mukopolysaccharidose Typ I oder kurz MPS I gehört mit rund 8.000 anderen Erkrankungen zu den so genannten „seltenen Erkrankungen“. Sie äußert sich häufig schon im Kindesalter, geht mit gesundheitlichen Einschränkungen einher und ist chronisch in ihrem Verlauf. Aufgrund ihrer Seltenheit, nur eines von etwa 75.000–100.000 Kindern ist betroffen, und der nicht eindeutigen Symptome kann es passieren, dass für Ärzt*innen die Diagnosestellung ähnlich wie bei vielen anderen seltenen Erkrankungen eine große Herausforderung ist.
„Mein Kind war in der Entwicklung etwas verzögert. Er hatte Schwierigkeiten das Fahrradfahren zu erlernen und ist erst sehr spät gekrabbelt und gelaufen."
-Zitat einer Mutter
Erste Symptome: Einfache Kinderkrankheit oder doch MPS I?
Die ersten Symptome von MPS I sind sehr unspezifisch, d.h. die Symptome deuten nicht auf eine bestimmte Erkrankung hin, sondern lassen zunächst an einfache Kinderkrankheiten denken. Hierzu zählen:
- Häufige Mittelohrentzündungen
- Wiederkehrende Atemwegsinfekte
- Eine immerzu laufende Nase (chronische Rhinitis)
- Nabel- oder Leistenbrüche
Diese Symptome sind bei Kindern an sich sehr häufig. Erst wenn zusätzlich Symptome hinzukommen oder sich bereits bestehende Symptome verschlechtern, werden Eltern und Ärzt*innen hellhörig.
Dies können folgende Symptome sein:
- Eine zunehmende Bewegungseinschränkung der Gelenke (das Kind wirkt steifer und weniger beweglich als andere gleichaltrige Kinder)
- Steife und leicht krumme Fingerspitzen
- Eine Verzögerung in der Entwicklung
- Atemgeräusche, wie z. B. Schnarchen oder Schnaufen
Die folgende Grafik (Abb. 1) zeigt die häufigsten Symptome bei MPS I nach Alter:
Bis 2 Jahre
Kopf
- Vergröberte Gesichtszüge
- Vergrößerte Zunge
- Großer Kopf
Knochen / Gelenke
- Kleine Statur
- Knickfuß /Spitzfuß
- Steife Gelenke
Herz
- Herzgeräusche / Herzklappenerkrankung
Neurologisch
- Geistige Retardierung
- Karpaltunnelsyndrom
Augen
- Hornhauttrübung
HNO
- Wiederkehrende Mittelohrentzündungen
- Häufige Atemwegsinfekte
- Atemgeräusche / Schnarchen
Bauch /Abdomen
- Dicker Bauch
- Nabel- / Leistenbruch
- Häufige Durchfälle
Motorik
- Verzögerte motorische Entwicklung
- Häufiges Symptom
- Seltenes Symptom
Ab 2 Jahre
Kopf
- Vergröberte Gesichtszüge
- Vergrößerte Zunge
- Großer Kopf
Knochen / Gelenke
- Kleine Statur
- Knickfuß /Spitzfuß
- Steife Gelenke
Herz
- Herzgeräusche / Herzklappenerkrankung
Neurologisch
- Geistige Retardierung
- Karpaltunnelsyndrom
Augen
- Hornhauttrübung
HNO
- Wiederkehrende Mittelohrentzündungen
- Häufige Atemwegsinfekte
- Atemgeräusche / Schnarchen
Bauch /Abdomen
- Dicker Bauch
- Nabel- / Leistenbruch
- Häufige Durchfälle
Motorik
- Verzögerte motorische Entwicklung
- Häufiges Symptom
- Seltenes Symptom
Abbildung 1: Typische Symptome einer MPS I-Erkrankung nach Alter. Quelle: Sanofi-Aventis Deutschland GmbH
Von Fachärzt*innen zu Fachärzt*innen – und niemand kann helfen?
Besorgte Eltern und Betroffene werden je nach vorherrschendem Symptom nach einer ersten Abklärung durch die/den Haus-oder Kinderärzt*in/ an entsprechende Fachärzt*innen überwiesen. Aber auch die Fachärzt*innen können Diagnosen stellen, die im Rückblick nicht korrekt sind, da die Symptome nicht vermuten lassen, dass eine seltene Erkrankung wie MPS I dahintersteckt. Die eingeleiteten Therapien, wie z. B. Physiotherapie bei steifen Gelenken, führen meist nicht zum Erfolg.
Häufig aufgesuchte Fachärzt*innen sind u. a. Orthopäd*innen, Rheumatolog*innen, Hals-Nasen-Ohren-Ärzt*innen, Chirurg*innen, Neurolog*innen sowie Kardiolog*innen.
MPS I – Symptome verschlechtern sich
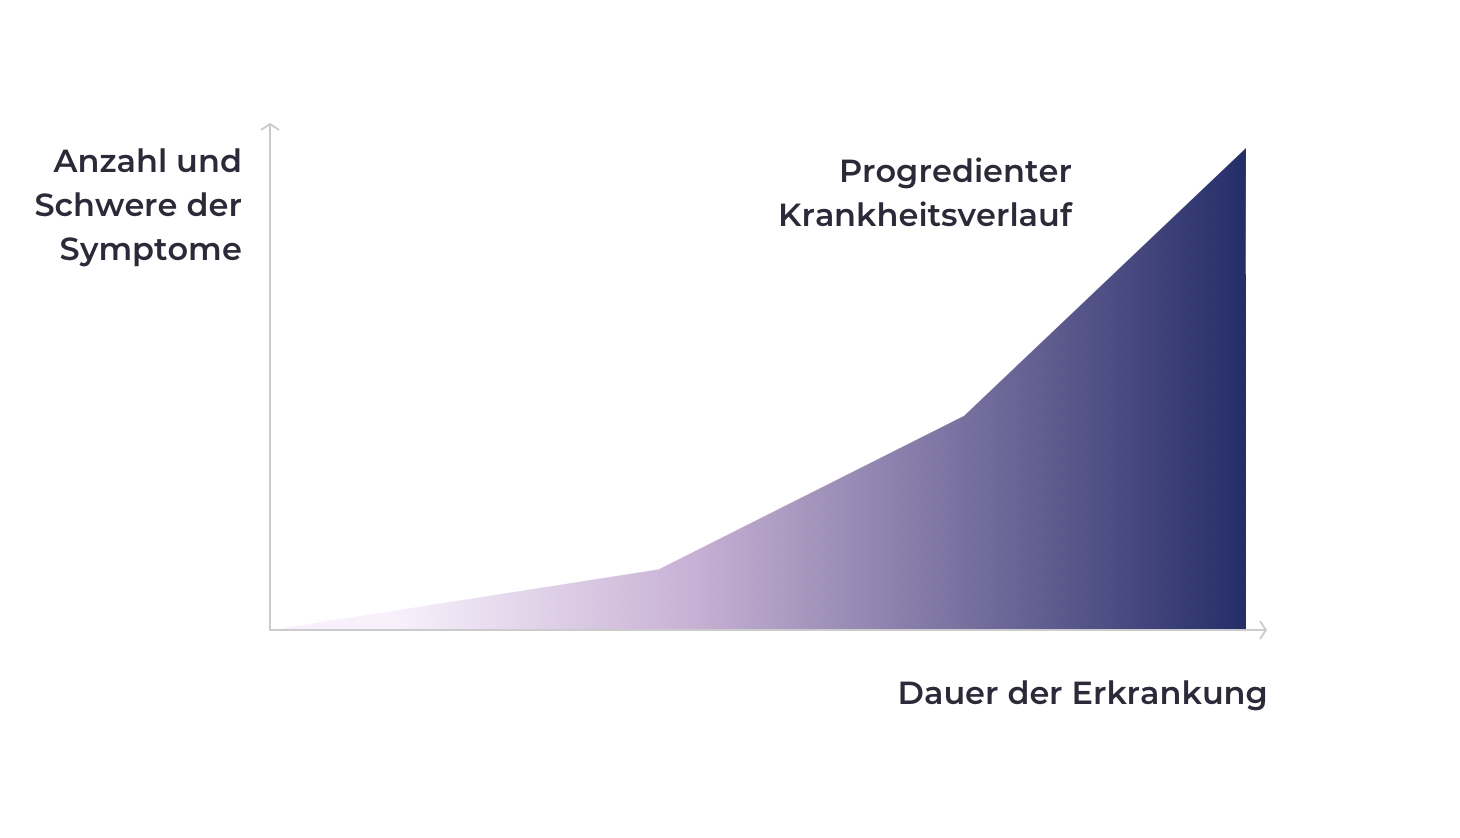
MPS I ist eine fortschreitende (progrediente) Krankheit. Das bedeutet, dass mit der Zeit immer mehr Symptome hinzukommen und sich die bestehenden Symptome weiter verschlechtern. Patient*innen mit MPS I können auch eine geringere Lebenserwartung haben als Gesunde.
Dies ist schematisch in der folgenden Abbildung dargestellt.
1.2 Kann sich MPS I in verschiedenen Schweregraden zeigen?
MPS I kommt in drei Verlaufsformen vor. Bei der schwersten Verlaufsform Morbus Hurler treten die Symptome bereits im ersten Lebensjahr auf und verschlechtern sich rapide. Bei den verzögerten, den sogenannten attenuierten Verlaufsformen Morbus Hurler-Scheie (intermediärer oder mittelschwerer Verlauf) und Morbus Scheie (leichter Verlauf) treten die Symptome später auf, sind weniger schwerwiegend und schreiten langsamer voran, was eine frühe Diagnose zusätzlich erschwert.
Einen ersten Hinweis auf den Schweregrad der Erkrankung kann das Alter beim Auftreten erster Symptome liefern. Hier gilt: je früher die ersten Symptome auftreten, umso schwerer kann der Verlauf der Erkrankung sein.
Welche Symptome weisen auf die schwere Verlaufsform hin?
Kinder mit Morbus Hurler sind bei Geburt meist etwas größer und wirken zunächst gesund. Zu den ersten Symptomen, die bereits früh im ersten Lebensjahr auftreten können, zählen:
- Nabel- oder Leistenbrüche, die trotz operativer Behandlung wiederkehren
- Veränderungen an der Wirbelsäule in Form eines „Buckels“ (Fachbegriff: Kyphose) oder einer knickförmigen Krümmung (Fachbegriff: Gibbus oder Spitzbuckel)
- Zunehmende Vergröberung der Gesichtszüge
- Atemgeräusche wie Schnaufen oder Schnarchen
- Vorwölbung des Bauches (durch Vergrößerung von Leber und Milz, Fachbegriff: Hepatosplenomegalie)
- Trübung der Hornhaut im Auge
- Starke Entwicklungsverzögerung mit einer zunehmenden geistigen Behinderung
Da die Symptome des Morbus Hurler schon früh auftreten und sehr charakteristisch und auffällig sind, wird diese Form der Erkrankung auch meist schnell diagnostiziert.
Welche Symptome weisen auf eine leichtere, „attenuierte“ Verlaufsform der MPS I hin?
Die Symptome der attenuierten, also abgeschwächten Formen der MPS I ähneln denen der Hurler-Verlaufsform, sind jedoch milder und treten meist erst später auf. Der wichtigste Unterschied zur schweren Verlaufsform ist, dass die Kinder eine weniger auffällige oder keine Verzögerung in der Entwicklung aufweisen und eine mentale Retardierung meist nicht vorhanden ist.
1.3 MPS I Symptome, die ins Auge fallen
Es gibt MPS I Symptome, die auf einen Blick zu sehen sind. Dazu zählen eine zunehmende Gelenkbeteiligung (in Form von Steifheit oder Verkrümmung der Gelenke), Probleme in der Fein- sowie in der Grobmotorik, ein auffälliges Bewegungs- und Gangmuster, ein eingeschränktes oder verlangsamtes Wachstum, ein vorgewölbter Bauch und, bei schwereren Verläufen, veränderte Gesichtszüge.
Knochen und Gelenke
Bei allen Formen der MPS I sind die Knochen und Gelenke der Patient*innen in unterschiedlicher Ausprägung betroffen. Die Bänder und Sehnen der großen und kleinen Gelenke sind verkürzt (Fachbegriff: Gelenkkontrakturen), wodurch es zu einer zunehmenden Steifheit und eingeschränkten Beweglichkeit der betroffenen Gelenke kommt.
Im Verlauf der Erkrankung kommt es auch zunehmend zu einer Verformung der Knochen, die je nach Verlaufsform stärker oder schwächer ausgeprägt ist. Diese MPS I typischen Veränderungen sind auf Röntgenbildern gut zu erkennen und werden mit dem Fachbegriff Dysostosis multiplex beschrieben.
Zu diesen Veränderungen zählen u. a. eine Verkrümmung der Wirbelsäule (Fachbegriffe: Skoliose, Kyphose, Gibbus), Hüft- und Kniefehlstellungen sowie Veränderungen von Schädel, Schlüsselbein und Rippen.
Fingergelenke – bei MPS I schon früh betroffen
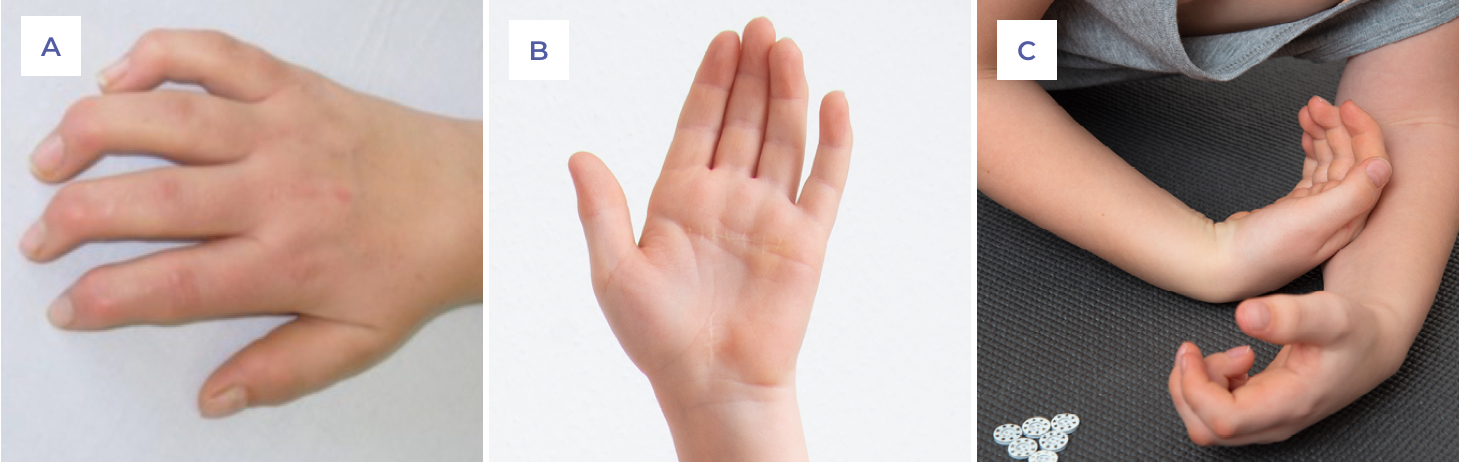
Ein frühes Anzeichen der attenuierten Verlaufsformen der MPS I ist eine zunehmende Verkrümmung und Versteifung der Fingerkuppen (Abb. 3). Erste Anzeichen sind der Verlust der Feinmotorik der Hände, d. h. Betroffene können z. B. Spielkarten nicht (mehr) normal greifen oder haben zunehmende Probleme einen Stift zu halten oder gar zu schreiben.
Besonders bei den attenuierten Verlaufsformen werden diese Veränderungen der Gelenke häufig mit denen von rheumatischen Erkrankungen (wie z. B. juvenile idiopathische Arthritis, rheumatoide Arthritis, rheumatisches Fieber) verwechselt. Wichtigster Unterschied zu diesen weitaus häufigeren Erkrankungen ist, dass bei einer MPS I jegliche Entzündungszeichen (wie Schwellung, Rötung und Überwärmung) fehlen sowie keine Auffälligkeiten im Blutbild zu sehen sind.
Steife Gelenke
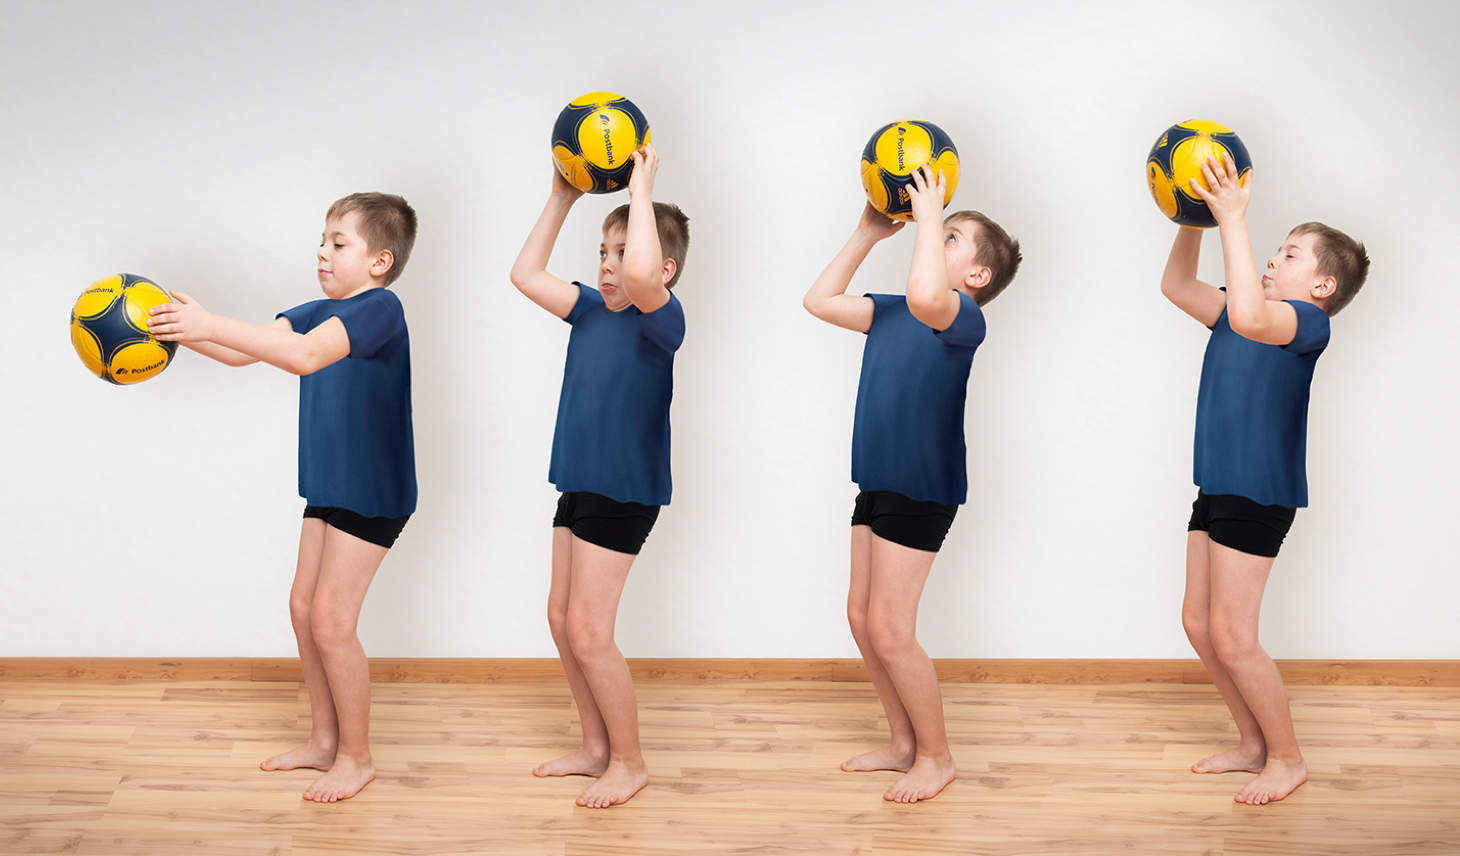
Im Laufe einer MPS I Erkrankung kann es zu einer zunehmenden Einschränkung der Gelenkbeweglichkeit kommen. Ein schon früh im Verlauf betroffenes Gelenk ist das Schultergelenk. Betroffene haben dann z. B. Probleme, einen Ball über Kopf zu werfen, oder sie sind nicht (mehr) in der Lage einen Pullover anzuziehen und benötigen dabei Hilfe. Auffällig ist, dass es den Erkrankten nicht mehr gelingt, die Arme gerade über den Kopf zu strecken (Abb. 4):
X-Beine
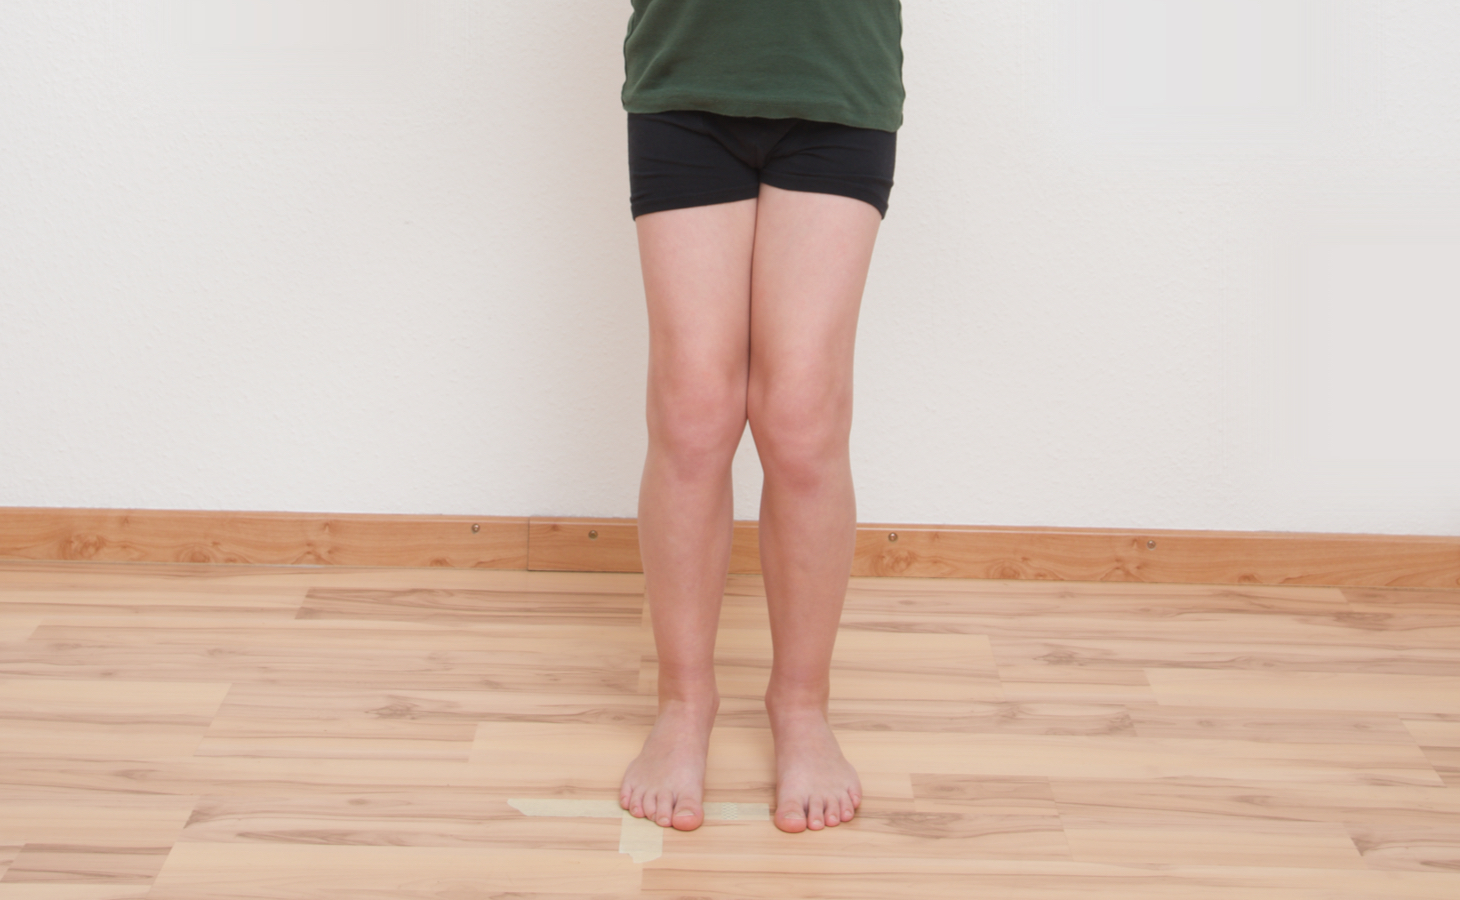
Neben den Schultergelenken können u. a. auch die Kniegelenke durch MPS I betroffen sein. Besonders auffällig ist dabei eine Kniefehlstellung (Fachbegriff: Genu valgum), die als X-Beine erkennbar wird und sich im Verlauf verschlechtert (Abb. 5). Diese Veränderung führt zunehmend zu Schmerzen und einem Verlust der Beweglichkeit.
Watschelgang
MPS I Patient*innen haben häufig ein verändertes Gangmuster, sie scheinen zu Watscheln. Ursache dafür ist eine Fehlstellung der Hüftknochen, einer sogenannten Hüftdysplasie. Bei der schweren Verlaufsform wird eine solche Hüftdysplasie häufig schon bei Geburt festgestellt und behandelt, bei den attenuierten Verlaufsformen wird sie meist erst im Laufe der Erkrankung auffällig und äußert sich neben dem auffälligen Gangmuster (Watschelgang) auch durch zunehmende Schmerzen im Hüftbereich.
Zehenspitzengang
Kinder, die Laufen lernen, probieren verschiedene Gangarten aus und laufen so auch gerne auf den Zehenspitzen bzw. auf dem Vorfuß. Ab einem Alter von etwa zwei Jahren treten sie jedoch normalerweise mit dem ganzen Fuß auf. Manche Kinder gehen allerdings weiterhin auf Zehenspitzen. Dies kann durch verkürzte Sehnen und Muskeln des Fußes verursacht werden und könnte ein Hinweis auf eine MPS I Erkrankung sein.
Verzögerung des Wachstums
Viele Patient*innen mit MPS I zeigen ein verringertes Größenwachstum. Gerade bei den verzögerten (attenuierten) Verlaufsformen kann das Wachstumsmuster in Kombination mit anderen Symptomen einen entscheidenden Hinweis auf das Vorliegen einer MPS I liefern. Kinder mit einer solchen Verlaufsform wachsen in den ersten 2 bis 3 Lebensjahren normal. Erst danach kann die Wachstumsgeschwindigkeit a) abnehmen, b) unregelmäßig werden oder c) im unteren Normbereich der Wachstumskurve liegen. Solche Wachstumsmuster lassen sich gut an den Wachstumskurven erkennen, die bei den Früherkennungsuntersuchungen bei der/dem Kinderärzt*in (U1 bis U9 sowie J1) angefertigt werden. Ist das Kind also zu klein für sein Alter, werden besorgte Eltern darauf verwiesen, dass Kinder dieses Wachstum in der Pubertät nachholen, was auch häufig der Fall ist. Sind aber weitere Symptome einer MPS I vorhanden, sollte dies der/dem Kinderärzt*in mitgeteilt werden.
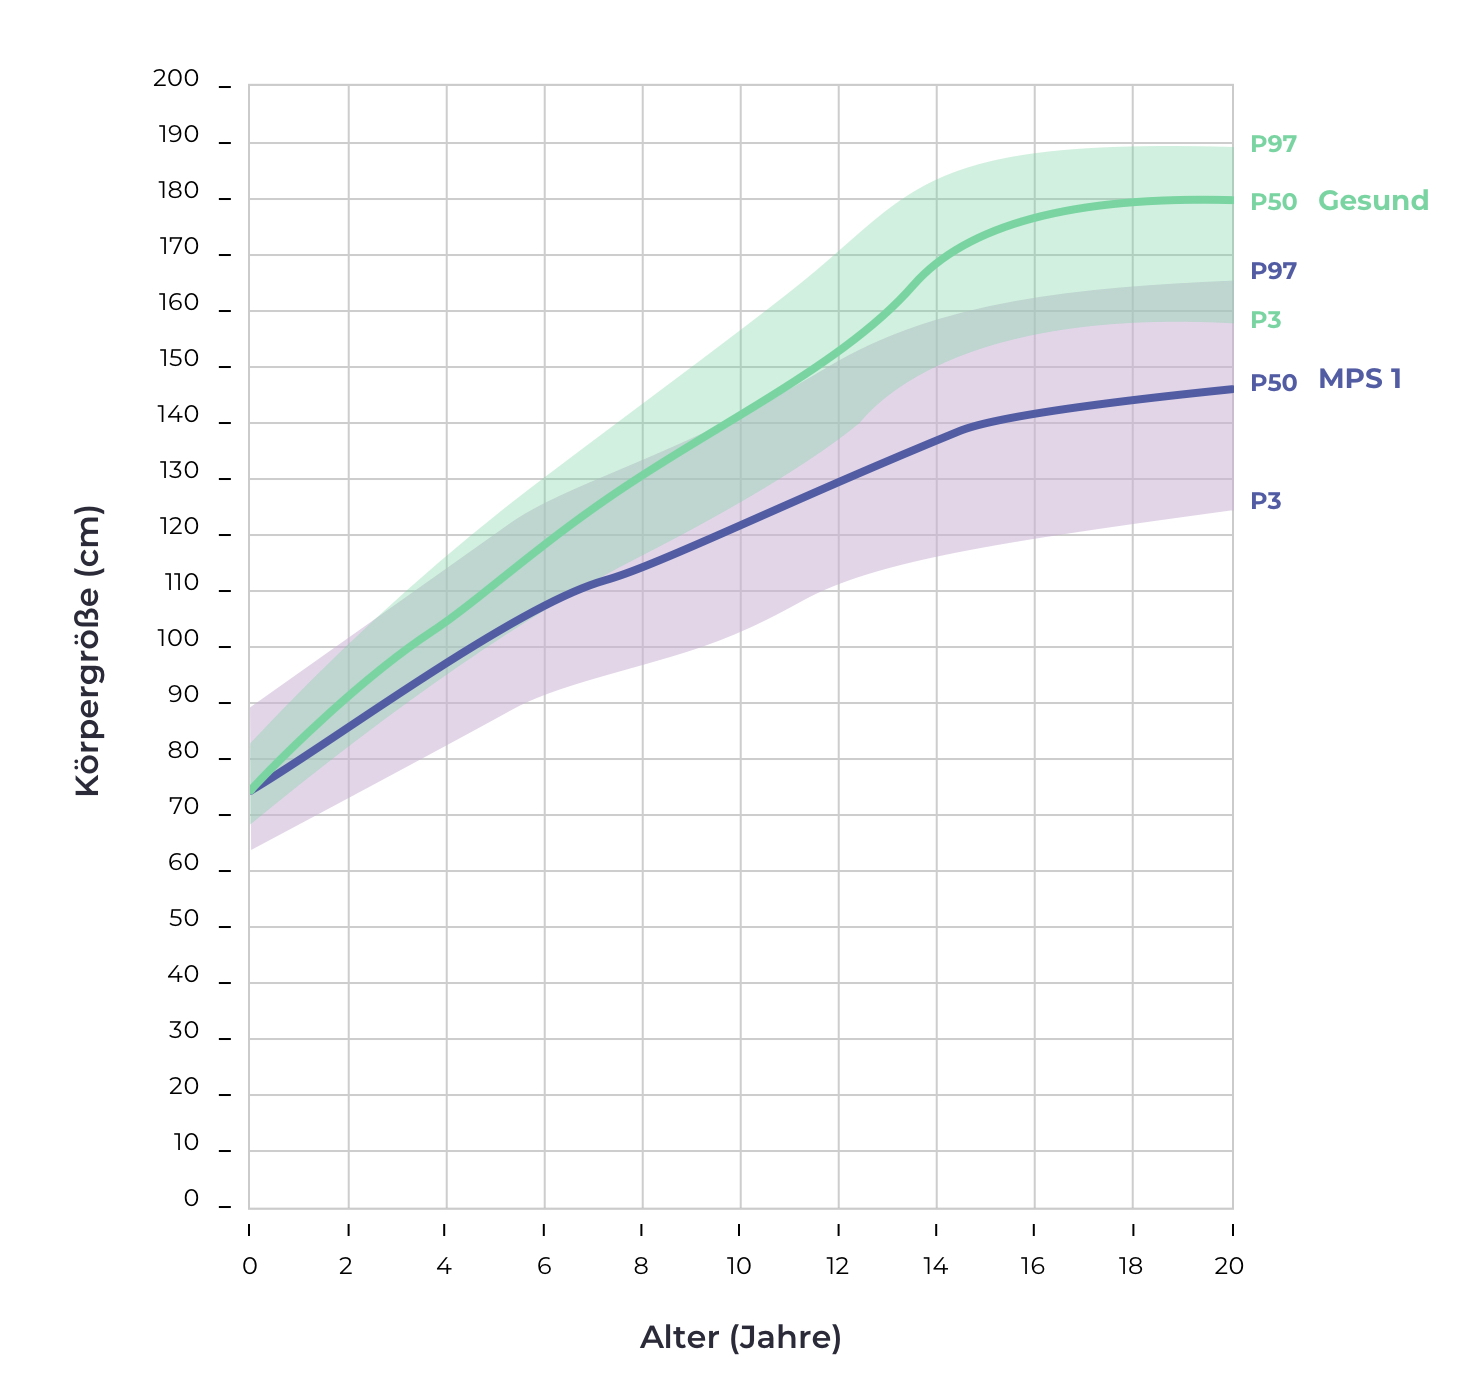

Ist das Kind zu klein, sollte dessen Wachstum auch über die U-Untersuchungen (nach U9) hinaus weiterhin in regelmäßigen Abständen dokumentiert werden. Nur so können Auffälligkeiten hinsichtlich des Größenwachstums schnell bemerkt werden.
Ausbleiben des pubertären Wachstumsschubs
In der Pubertät findet bei Jungen und Mädchen ein Wachstumsschub statt. Bei Jungen ist er zwischen dem 12. und 17. Lebensjahr zu erwarten und bei Mädchen im Alter von 9,5 bis 13,5 Jahren. Verzögert sich der Wachstumsschub, findet er nur verringert statt oder aber bleibt komplett aus, sollte der Grund dafür unbedingt abgeklärt werden, da auch eine MPS I dahinterstecken kann.
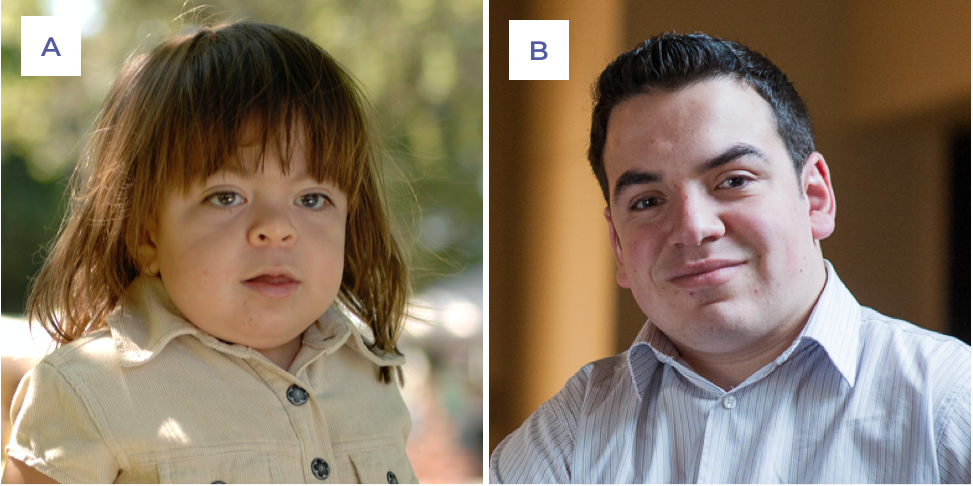
Veränderte Gesichtszüge
Zunehmend vergröbernde Gesichtszüge (Fachbegriff: Gesichtsdysmorphie) sind ein typisches Merkmal einer MPS I Erkrankung. Je nach Verlaufsform ist die Veränderung der Gesichtszüge stärker oder schwächer ausgeprägt. Bei den milden Verläufen ist sie meist nur leicht ausgeprägt und tritt erst im späteren Verlauf in Erscheinung.
Zu den Merkmalen zählen eine auffällig hohe Stirn, eine kurze, flache Nase mit breiten Nasenlöchern, weit auseinanderstehende Augen, verdickte Lippen, struppige und brüchige Haare, ein kurzer Hals, eine unregelmäßige Zahnstellung und, bei schweren Verläufen, eine verdickte Zunge (Makroglossie).
1.4 Weitere, weniger greifbare Symptome einer MPS I Erkrankung
Neben den äußerlich gut erkennbaren Symptomen gibt es auch solche, die zum Beispiel die inneren Organe betreffen oder sehr subtil sind und vielleicht auf den ersten Blick nicht wie ein Krankheitssymptom einer Erkrankung wie MPS I wirken. Dies können Symptome sein wie z. B. Nabel- oder Leistenbrüche, häufige Atemwegsinfekte oder Mittelohrentzündungen. Solche Symptome werden dann zwar von der/dem Ärzt*in gesehen und erkannt, allerdings zunächst isoliert betrachtet und behandelt.
Nabel- und Leistenbruch
Als Nabel- oder Leistenbruch (Fachbegriff: Hernie) bezeichnet man Ausstülpungen der Bauchdecke, die durch Schwachstellen im Bindegewebe am Bauchnabel oder in der Leiste entstehen. Hernien sind meist harmlos und heilen, besonders bei Kindern, meistens von selbst wieder aus. Gelangen jedoch innere Organe, z. B. Teile des Darms, in die Auswölbung und werden eingeklemmt, kann eine sofortige Operation notwendig sein.
Bei MPS I zählen bei allen Verlaufsformen Nabel- und Leistenbrüche zu den ersten Symptomen und können bereits in den ersten beiden Lebensjahren auftreten. Nabelbrüche sind dabei häufiger als Leistenbrüche. Auffällig bei MPS I ist, dass diese Hernien trotz zunächst erfolgreicher Behandlung wiederkehren können.
Vorgewölbter Bauch
Ein von außen gut sichtbares Symptom bei Betroffenen ist ein vorgewölbter Bauch. Die Ursache ist eine erkrankungsbedingte Vergrößerung oder Schwellung von Leber und Milz (Fachbegriff: Hepatosplenomegalie). Da die Vergrößerung dieser Organe bei MPS I immer weiter zunimmt, kann es im Verlauf zu einer Einschränkung der Bewegungsfähigkeit und der Atmung kommen.
Bei der schweren Verlaufsform (Morbus Hurler) ist der vorgewölbte Bauch bereits in den ersten zwei Lebensjahren sichtbar, bei den attenuierten Verlaufsformen (Morbus Hurler-Scheie und Morbus Scheie) macht sich die äußerliche Veränderung erst später im Verlauf bemerkbar.
Hornhauttrübung
Die Hornhaut ist die äußerste, lichtdurchlässige Schicht, die das Auge im vorderen Bereich überspannt. Ist die Lichtdurchlässigkeit z. B. durch eine Trübung reduziert, so spricht man von einer Hornhauttrübung. Eine solche Trübung kann mehrere Ursachen haben, wie z. B. Verletzungen, Verbrennungen oder Entzündungen. Bei einer MPS I entsteht die Trübung durch erkrankungsbedingte Ablagerungen in der Hornhaut. Anfänglich äußert sich eine Hornhauttrübung mit einer Lichtempfindlichkeit, später wird nach und nach eine zunehmende milchige Trübung sichtbar. Ohne Behandlung wird die Sehfähigkeit durch die zunehmende Trübung der Hornhaut immer weiter eingeschränkt und kann zu einer wachsenden Beeinträchtigung der Sehfähigkeit, bei schweren Fällen auch zur Erblindung, führen.
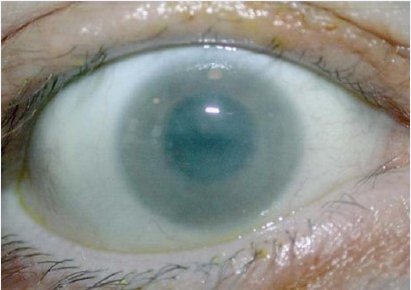
Abbildung 9: Hornhauttrübung. (Bildquelle: Mit freundlicher Genehmigung von Munoz V.)
Häufige Mittelohrentzündungen
Eine Mittelohrentzündung (Fachbegriff: Otitis media) äußert sich mit akuten, starken Ohrenschmerzen und Fieber. Die/der Ärzt*in erkennt die Entzündung bei der Untersuchung an einer Rötung und Vorwölbung des Trommelfells. Eine Mittelohrentzündung heilt oft von selbst wieder ab, manchmal ist die Gabe von Antibiotika notwendig. Da betroffene MPS I Patient*innen unter immerzu wiederkehrenden Mittelohrentzündungen leiden, sind häufig zur Behandlung bereits sogenannte Paukenröhrchen implantiert worden.
Durch die häufigen und meist auch schwerwiegenden Mittelohrentzündungen kann das Hörvermögen zunehmend beeinträchtigt sein.
Atemgeräusche und Schnarchen
Schnarchen ist ein häufiges Problem bei Erwachsenen, kann jedoch auch durchaus bei Kindern vorkommen. Ein zeitweises Schnarchen ist auch bei Kindern nicht ungewöhnlich oder kann z. B. durch Atemwegsinfekte erklärt werden.
Bei Kindern mit MPS I bleiben die Schnarchgeräusche dauerhaft bestehen und nehmen mit der Zeit weiter zu. Es kann zu kurzzeitigen Atemaussetzern im Schlaf kommen, der sogenannten Schlafapnoe. Zu bemerken sind auch zunehmende Atemgeräusche, die darauf hindeuten, dass sich die oberen Atemwege immer weiter verengen, sodass das Atmen schwerer fällt. Häufig ist ein solches Schnarchen auch mit vermehrten Infekten der Atemwege und Ohren sowie einer immerzu laufenden Nase (Fachbegriff: Chronische Rhinitis) und Schlafstörungen verbunden. Bei schweren Krankheitsverläufen kann auch die vergrößerte Zunge (Makroglossie) dazu beitragen, dass die Atemwege verengt werden.
Karpaltunnelsyndrom
Als Karpaltunnelsyndrom bezeichnet man die dauerhafte Quetschung des mittleren Armnerves im Handgelenk, was zu eingeschlafenen Händen, tauben oder kribbelnden Fingern und Schmerzen führen kann.
Das Karpaltunnelsyndrom tritt im Kindes- und Jugendalter normalerweise nur sehr selten auf und sollte daher unbedingt abgeklärt werden.
Herzgeräusche
Beim Abhören mit dem Stethoskop hört die/der Ärzt*in normalerweise zwei Töne des Herzschlags. Hört man zwischen diesen beiden Tönen noch einen weiteren Ton, nennt man dies Herzgeräusche. Ursache dieser Geräusche ist eine Funktionsstörung der Herzklappen, die dann z. B. zu eng sind oder sich nicht richtig öffnen oder schließen.
Anzeichen für Probleme mit dem Herzen können bei kleinen Kindern eine rasche Atmung, blau gefärbte Lippen und Gedeihstörungen bzw. eine Verzögerung der körperlichen Entwicklung sein. Schulkinder sind häufig müde, bei körperlicher Anstrengung schnell erschöpft und klagen manchmal über Brustschmerzen.
Häufige Operationen
Viele Patient*innen mit MPS I haben noch vor Diagnosestellung z. T. mehrfache Operationen hinter sich. Dazu zählen Hernienoperationen (Fachbegriff: Hernienreparaturen), die Implantation von Paukenröhrchen, die Entfernung der Rachenmandeln (umgangssprachlich "Polypen") oder Gaumenmandeln und die Freilegung des Karpaltunnels.
Die Symptome einer MPS I sind vielfältig und variieren stark in Zeitpunkt des Auftretens und ihrer Ausprägung.
Jeder Krankheitsverlauf ist so individuell wie die Betroffenen, die unter einer MPS I leiden. Ein einzelnes Symptom allein liefert nur selten einen Hinweis auf die Erkrankung – es ist die Kombination verschiedener Symptome, die den Verdachtsmoment MPS I bekräftigt.
2. MPS I Verdacht, was nun?
Nicht jede/jeder MPS I Patient*in entwickelt alle beschriebenen Symptome, auch ist der Zeitpunkt des Auftretens und deren Ausprägung von Patient*in zu Patient*in unterschiedlich.
Haben sich die Hinweise gehäuft und Sie möchten erfahren, ob eine MPS I die Ursache für die Beschwerden ist?
Zu welchem Arzt muss ich gehen?
Wenn Sie MPS I typische Symptome bemerken, besprechen Sie dies zuerst mit Ihrer/Ihrem Hausärzt*in oder Ihrer/Ihrem Kinderärzt*in. Erzählen Sie ihr/ihm auch, dass Sie Mukopolysaccharidose Typ I (MPS I) im Verdacht haben. Es ist wichtig, dass Sie Ihrer/Ihrem Ärzt*in von allen Auffälligkeiten berichten, denn nur mit einer vollständigen Anamnese kann eine richtige Diagnose gestellt werden.
Warum ist eine frühe Diagnose bei MPS I so wichtig?
MPS I ist eine sehr komplexe Erkrankung. Die Symptome sind unspezifisch und damit schwer zu diagnostizieren. Häufig sind erste Symptome bereits im Kindesalter vorhanden, werden aber aufgrund der Komplexität und Seltenheit teilweise erst mit Verzögerungen von einigen Jahren richtig interpretiert. In dieser Zeit schreitet die Erkrankung weiter voran, die bereits bestehenden Symptome verschlimmern sich in der Regel und meist kommen andere, neue Symptome hinzu.
Die Ausprägung der Erkrankung ist bei jeder/jedem Patient*in individuell. Meist zeigt eine/ein Patient*in nicht alle beschriebenen Symptome. Auch der Schweregrad beziehungsweise die Ausprägung der Symptome ist häufig sehr unterschiedlich. Daher erhält jede/jeder Patient*in eigens auf ihn abgestimmte Maßnahmen an Behandlung und Therapie. Um die Lebensqualität möglichst lange zu erhalten, ist ein früher Start einer solchen ganzheitlichen Versorgung maßgeblich und wichtig.
Besonders wichtig und zeitkritisch ist die Diagnose der schwersten Verlaufsform, dem Morbus Hurler, da eine Stammzelltransplantation in den ersten beiden Lebensjahren zum Erhalt der geistigen Fähigkeiten beitragen kann.
Wie spreche ich mit meiner/meinem Ärzt*in über meinen Verdacht auf MPS I?
Da MPS I nur sehr selten vorkommt, ist es möglich, dass Ihre/Ihr Ärzt*in dieses Krankheitsbild nur aus dem Lehrbuch kennt. Es könnte daher das erste Mal sein, dass sie/er die Diagnose MPS I stellen muss.
Wenn Sie konkret vermuten, dass Sie oder Ihr Kind an MPS I leiden könnten, dann sollten Sie Ihrer/Ihrem Ärzt*in dies auch mitteilen.
Folgende Liste kann Ihnen dabei helfen die Symptome, die auf MPS I hindeuten, bei sich oder Ihrem Kind zu erkennen:
Bis 2 Jahre
- Liegt ein Nabel- oder Leistenbruch vor?
- Hat das Kind Auffälligkeiten an der Wirbelsäule wie z.B. einen Buckel oder Spitzbuckel (Gibbus)?
- Hat das Kind einen auffällig groß wirkenden Kopf?
- Hat das Kind grob wirkende, veränderte Gesichtszüge?
- Hat das Kind häufige Mittelohrentzündungen oder bereits implantierte Paukenröhrchen?
- Hat das Kind auffällig häufig Atemwegsinfekte?
- Schnarcht das Kind oder schnauft es vermehrt?
- Hat das Kind einen vorgewölbten Bauch?
- Stagniert das Kind in der eigenen Entwicklung?
- Mit diesen Fragen werden eine Auswahl an Symptomen abgefragt, die auf MPS I hindeuten können. Können Sie mehrere Fragen mit „Ja“ beantworten, sprechen Sie Ihren Arzt auf Ihren Verdacht an. Dieser kann dann weitere diagnostische Schritte zur Abklärung einleiten.
Ab 2 Jahre
- Ist das Kind zu klein für das Alter oder auffällig kleiner als die Altersgenossen?
- Hat das Kind krumme Fingerspitzen oder steife Gelenke?
- Hat das Kind z.B. Probleme beim Pullover über den Kopf ziehen oder einen Ball über Kopf zu werfen?
- Hat das Kind verdickte Rachenmandeln, häufige Mittelohrentzündungen oder bereits implantierte Paukenröhrchen?
- Liegt ein Nabel- oder Leistenbruch vor?
- Hat das Kind einen vorgewölbten Bauch?
- Leidet es häufig unter Durchfällen?
- Hat das Kind grob wirkende, veränderte Gesichtszüge?
- Ist das Kind in der motorischen Entwicklung verzögert?
- Mit diesen Fragen werden eine Auswahl an Symptomen abgefragt, die auf MPS I hindeuten können. Können Sie mehrere Fragen mit „Ja“ beantworten, sprechen Sie Ihren Arzt auf Ihren Verdacht an. Dieser kann dann weitere diagnostische Schritte zur Abklärung einleiten.
Welche weiteren Schritte folgen dann bei der/dem Ärzt*in?
Die/der Ärzt*in wird einen Teil der Untersuchungen selbst in ihrer/seiner Praxis durchführen können, für andere wird sie/er Sie oder Ihr Kind möglicherweise an eine/einen Fachärzt*in überweisen. Erhärtet sich dann der Verdacht auf das Vorliegen einer MPS I, so kann die/der Ärzt*in selbst eine Abklärung im Labor anstreben oder sie/er überweist Sie für die weiterführende Diagnostik in spezielle Ambulanzen (z. B. sozialpädiatrische Zentren [SPZ], Zentren für seltene Erkrankungen oder Stoffwechselzentren), die dann gegebenenfalls die weitere Versorgung einleiten werden.
Wie wird MPS I diagnostiziert?
Formen der Diagnostik sind beispielsweise die Testung auf das Vorkommen bestimmter Moleküle im Urin (sogenannte Glykosaminoglykane GAGs) oder die Bestimmung der Aktivität eines bestimmten Enzyms (bei MPS I die der α-L-Iduronidase) im Blut. Hierfür wird die/der Ärzt*in der/dem Patient*in Blut abnehmen, dieses entweder auf eine Karte (die sogenannte Trockenblutkarte) tröpfeln oder im Probenröhrchen an ein Labor senden. Etwa zwei Wochen später sollten Sie dann von der/dem Ärzt*in über den Befund informiert werden. In der Regel wird diese Untersuchung durch eine Analyse des Gens komplettiert.
3. Nach der Diagnose MPS I: Wie geht es weiter?
„Ich bin über das Internet auf die Seite der Selbsthilfegruppe gekommen und habe mich dort über die Erkrankung informieren können."
- (Aussage einer Mutter).
Was bedeutet die Diagnose MPS I?
Wird die Diagnose Mukopolysaccharidose Typ I (MPS I) gestellt, so ist dies erstmal ein Schock und dadurch zunächst mit vielen Fragen und Ungewissheiten verbunden. Das ist ganz normal, denn MPS I ist eine seltene Erkrankung und nur wenige kennen sich mit dem Krankheitsbild vollumfänglich aus.
Andererseits ist ein vermutlich langer und zermürbender Weg mit vielen Arztbesuchen, verschiedenen Diagnosen und Behandlungsversuchen zu Ende, um die Ursache für die vielfältigen Symptome zu finden. Ärzt*innen können nun endlich spezifische Hilfe und Maßnahmen einleiten, die dazu beitragen können, die Symptome und Lebensqualität der MPS I Patient*innen zu verbessern.
Ist MPS I heilbar?
Eine Heilung von MPS I ist heutzutage noch nicht möglich, dennoch können durch Einleitung effektiver Maßnahmen und passender Behandlungen Symptome gelindert und die Lebensqualität und die Lebenserwartung der Patient*innen verbessert werden. Hier spielt die enge Anbindung an spezialisierte Zentren oder Expert*innen eine wichtige Rolle, da nur sie aufgrund ihrer Erfahrung und des regelmäßigen Austauschs mit anderen, führenden Expert*innen den Patient*innen die bestmögliche Versorgung zukommen lassen können.
Leben mit MPS I
Durch die Diagnose MPS I wird sich Ihr Leben verändern. Wichtig ist aber zu wissen, dass Sie in dieser Situation nicht allein sind. Sie werden in aller Regel von Ihrer/Ihrem (Kinder-)Ärzt*in an ein spezialisiertes MPS I Zentrum überwiesen. Dort werden Sie von Expert*innen beraten und die notwendigen Maßnahmen festgelegt, die die Lebensqualität von Ihnen als Betroffenen, Ihres betroffenen Kindes und damit auch von Ihrer gesamten Familie verbessern können. Um die erkrankungsbedingte Verschlechterung der Symptome frühzeitig zu erkennen und vorzubeugen, sind Besuche im Zentrum in regelmäßigen Abständen notwendig. Somit können entsprechende Behandlungen rechtzeitig eingeleitet werden. Sollten chirurgische Eingriffe wie z. B. Hals-Nasen-Ohren-Eingriffe, die Operation (Fachbegriff „Reparatur“) von Leisten- und Nabelbrüchen (Fachbegriff: Hernien) und orthopädische oder kardiologische Operationen notwendig werden, so werden auch diese von erfahrenen Expert*innen im Zentrum durchgeführt. Regelmäßige Physiotherapie, Ergotherapie und Logopädie können ebenso helfen, um Beweglichkeit, Geschicklichkeit und Stärkung der Muskulatur zu verbessern.
Möglicherweise bleibt ein „normales“ Leben eine große oder zumindest größere Herausforderung. Dennoch können MPS I Patient*innen je nach Zeitpunkt der Diagnose und Verlauf der Erkrankung vielfältige Aktivitäten nachgehen. Welche Aktivitäten individuell möglich sind, sollte mit der/dem behandelnden Ärzt*in im Zentrum besprochen werden.
Viele betroffene Familien empfinden den Austausch mit anderen Betroffenen als sehr wertvoll, z. B. im Rahmen einer Selbsthilfegruppe, da sie ihnen dabei helfen können, besser mit der Erkrankung umzugehen und sie in ihren Alltag zu integrieren.
Leben mit MPS I: als Angehörige oder Verwandte
Da MPS I eine genetische Erkrankung ist und vererbt werden kann, können auch andere Familienmitglieder betroffen sein. Eine genetische Beratung sollte daher in Betracht gezogen werden.
Bei einer humangenetischen Beratungsstelle oder einem spezialisierten Zentrum für seltene Erkrankungen erhalten Sie weitere Informationen über die Vererbung und Konsequenzen von genetisch bedingten Erkrankungen wie MPS I.
4. MPS I Kompetenzzentren
Spezialisierte Kliniken und Zentren, die sich mit der Erkrankung MPS I beschäftigen, sind hier aufgelistet.
Die Erfahrung hat gezeigt, dass ein/eine Patient*in – vom ersten Verdacht auf eine lysosomale Speicherkrankheit bis zur Therapie – oft eine Odyssee bei unterschiedlichen Fachärzt*innen durchläuft.
Spezialisierte Kliniken und Zentren verfügen über langjährige Erfahrung in der Betreuung von Patient*innen mit lysosomalen Speicherkrankheiten. Dieses Wissen möchten sie Ärzt*innen und Patient*innen gerne zur Verfügung stellen und haben deswegen ihre Kontaktdaten angegeben.
Bei Fragen wenden Sie sich bitte direkt an die entsprechenden Kliniken und Zentren.
Hinweis:
Die auf dieser Website befindliche Liste von spezialisierten Kliniken bzw. Zentren ist nicht abschließend. Bislang nicht aufgeführte Zentren können jederzeit ergänzt werden.
oder
5. MPSI Selbsthilfegruppe
Umfangreiche Informationen und Unterstützung bietet die
Gesellschaft für Mukopolysaccharidosen e.V.
MAT-DE-2601531-1.0-09/2026